沉淀溶解平衡、图像与应用
把一小撮食盐放进一杯水,搅一搅,很快就“消失”了;可把同样质量的硫酸钡放进水里,杯底总会留下一层白色粉末。它真的一点也没有溶吗?并不是。只要有水分子在晶体表面运动,就会有极少量离子离开晶格进入水中;与此同时,水中的离子也会回到晶体表面。难溶盐的故事,恰恰从这一点“少得看不见的溶解”开始。
这一章要解决三个很实用的问题:杯底有固体时,体系到底在发生什么;两种溶液一混合会不会立刻浑浊;看到浓度图像时,怎样不靠猜测就判断沉淀、溶解和分离的方向。
1. 杯底的晶体没有“躺平”:沉淀溶解平衡
先做一个脑内实验:向水中加入过量氯化银,充分搅拌后静置。上层液体清澈,底部仍有白色固体。此时若说“氯化银不溶”,就把“难溶”误听成了“绝不溶”。更准确的说法是:进入水中的氯化银极少,但不是零。
在晶体表面,溶解与沉淀同时发生:
AgCl(s)⇌Ag+(aq)+Cl−(aq)
刚加固体时,溶解速率较大、沉淀速率很小;随着 Ag+ 和 Cl− 增多,离子回到晶体表面的机会增加。到某一时刻,两种速率相等,宏观上就表现为固体质量和溶液中离子浓度不再改变。这便是沉淀溶解平衡。
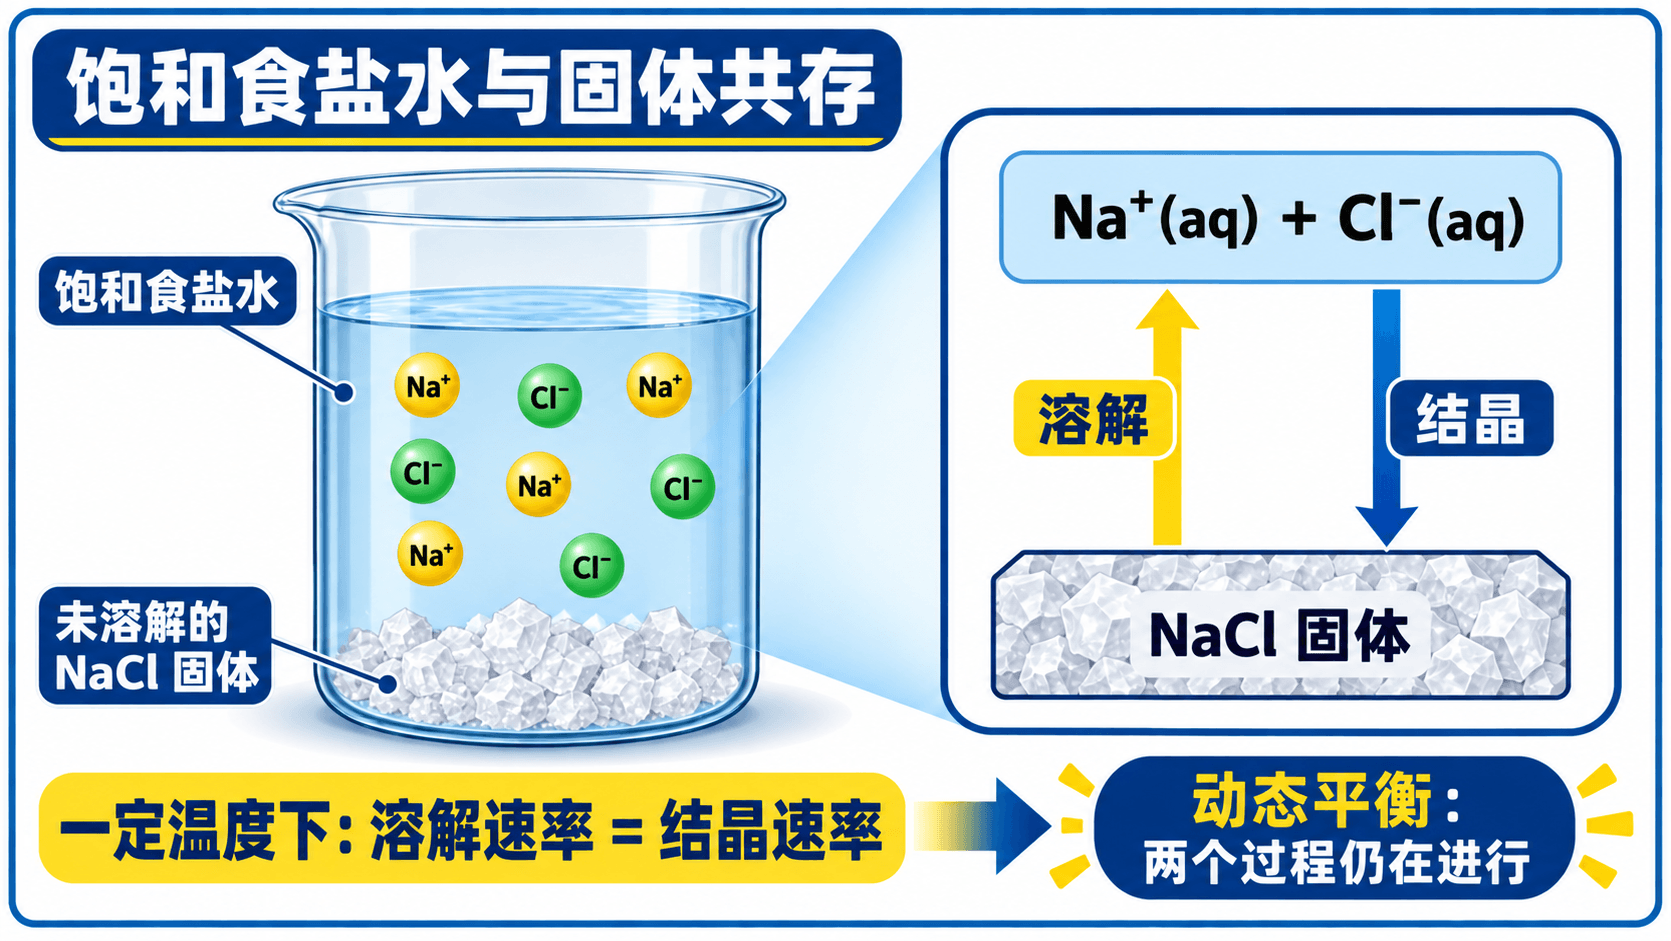
把它类比为一扇地铁闸机:进站和出站的人都没有停,但如果两边每分钟人数相同,站内人数就稳定了。化学平衡不是“没有变化”,而是“变化抵消”。所以,达到平衡后仍有离子不断离开晶体,也仍有离子不断沉淀。
沉淀溶解平衡的前提是:在一定温度下,溶液与相应固体接触并达到平衡。平衡时离子浓度保持不变,不代表溶液中一定能看见固体;若恰好把固体全部滤去,清液仍可能是饱和溶液。
现在问自己:若再加一勺固体 AgCl,c(Ag+) 会不会变大?不会。温度不变且原先已有固体时,溶液已经饱和;新增的只是杯底固体总量,不能把平衡浓度“挤高”。反过来,对于只由AgCl在纯水中建立的简单体系,加水会让一部分固体继续溶解;恒温且固体仍有剩余时,最后回到相同的饱和离子浓度。若原溶液还含共同离子或配合剂,稀释后的离子浓度需重新计算。
1向含少量AgCl固体的AgCl饱和溶液中再加入少量AgCl固体,恒温静置后最合理的判断是?
2. 给“溶解上限”一个数字:溶度积 Ksp
只说“很难溶”还不够。化学家需要一个量,把某温度下饱和溶液中离子的状态固定下来。对于一般难溶电解质
AmBn(s)⇌mAn+(aq
在高中化学常用的稀溶液近似下,达到平衡时有:
Ksp=cm(An+)⋅c
这个常数称为溶度积常数,简称溶度积。下标 sp 可以记作 solubility product:它记录的不是固体有多少,而是饱和溶液里相关离子浓度按化学计量数相乘后的结果。
这里最容易踩的坑是把化学计量数当成乘号。请看 CaF2:
CaF2(s)⇌Ca2+(aq)+2F−
Ksp[CaF2]=c(Ca2+)⋅
右边的 2 说明每溶出 1 个 Ca2+,会有 2 个 F−;因此它进入表达式后变成浓度的指数,而不是 2c(F−)。固体 也不写入表达式。
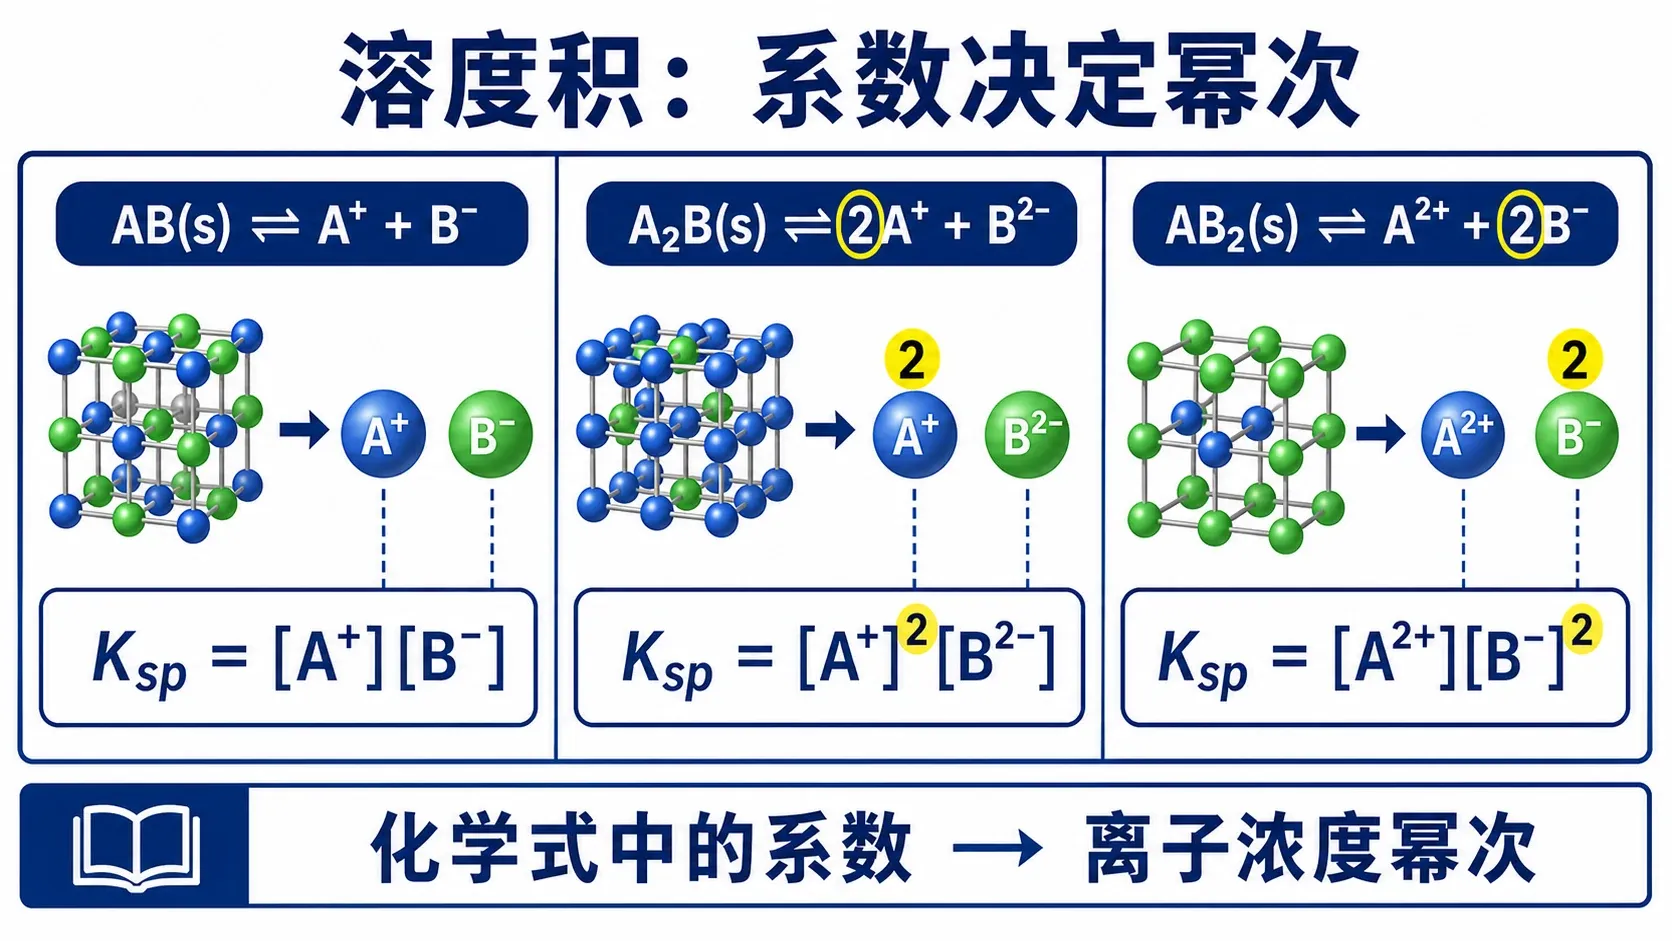
现在把“系数去哪里了”亲手验证一次:选一种盐,先写出它电离出的离子,再决定每个浓度的指数。若把系数写成式子外的乘数,看看反馈能否指出是哪一步把反应式翻译错了。
Ksp 和摩尔溶解度:别把两个“大小”混为一谈
若每升饱和溶液中溶解了 s mol 难溶盐,s 就是该盐的摩尔溶解度。Ksp 与 s 能相互换算,但要先把化学式翻译成离子数目。下表只适用于纯水中溶解、无其他同离子来源,并可忽略水解、配合反应及水自身电离贡献的近似体系。
所以,能不能直接比较两个 Ksp?先追问一句:它们的化学计量类型相同吗?相同类型时,Ksp 越小,摩尔溶解度越小;类型不同则必须先换算。例如 AgCl 与 Ag 的离子个数不同,不能只盯着两个常数的数值下结论。
例题 1:从 Ksp 还原“每升到底溶了多少”
25 ℃ 时,Ksp[Ag2CrO4]=1.12×10。忽略水解和配合反应,求其在纯水中的摩尔溶解度。
先把化学式翻译成离子数:Ag2CrO4(s)⇌。设每升溶解 ,则 ,。
Ksp 在温度固定时是常数,不会因“加了某种溶液”而改变;改变的是离子浓度以及平衡位置。升温时 Ksp 是否增大,要看沉淀溶解过程吸热还是放热,不能一概而论。
3. 还没等到平衡,先算一算:用 Q 与 Ksp 预判沉淀
考试和实验常见的场景不是“已经有一杯饱和溶液”,而是把两杯溶液倒在一起。刚混合那一瞬间,体系未必达到平衡,此时应算离子积 Q:它的写法与 Ksp 相同,但用的是此刻的实际浓度。
例如,对 CaCO3:
Q[CaCO3]=c(Ca2+)⋅c(CO3
接着只做一次比较,就能决定方向:
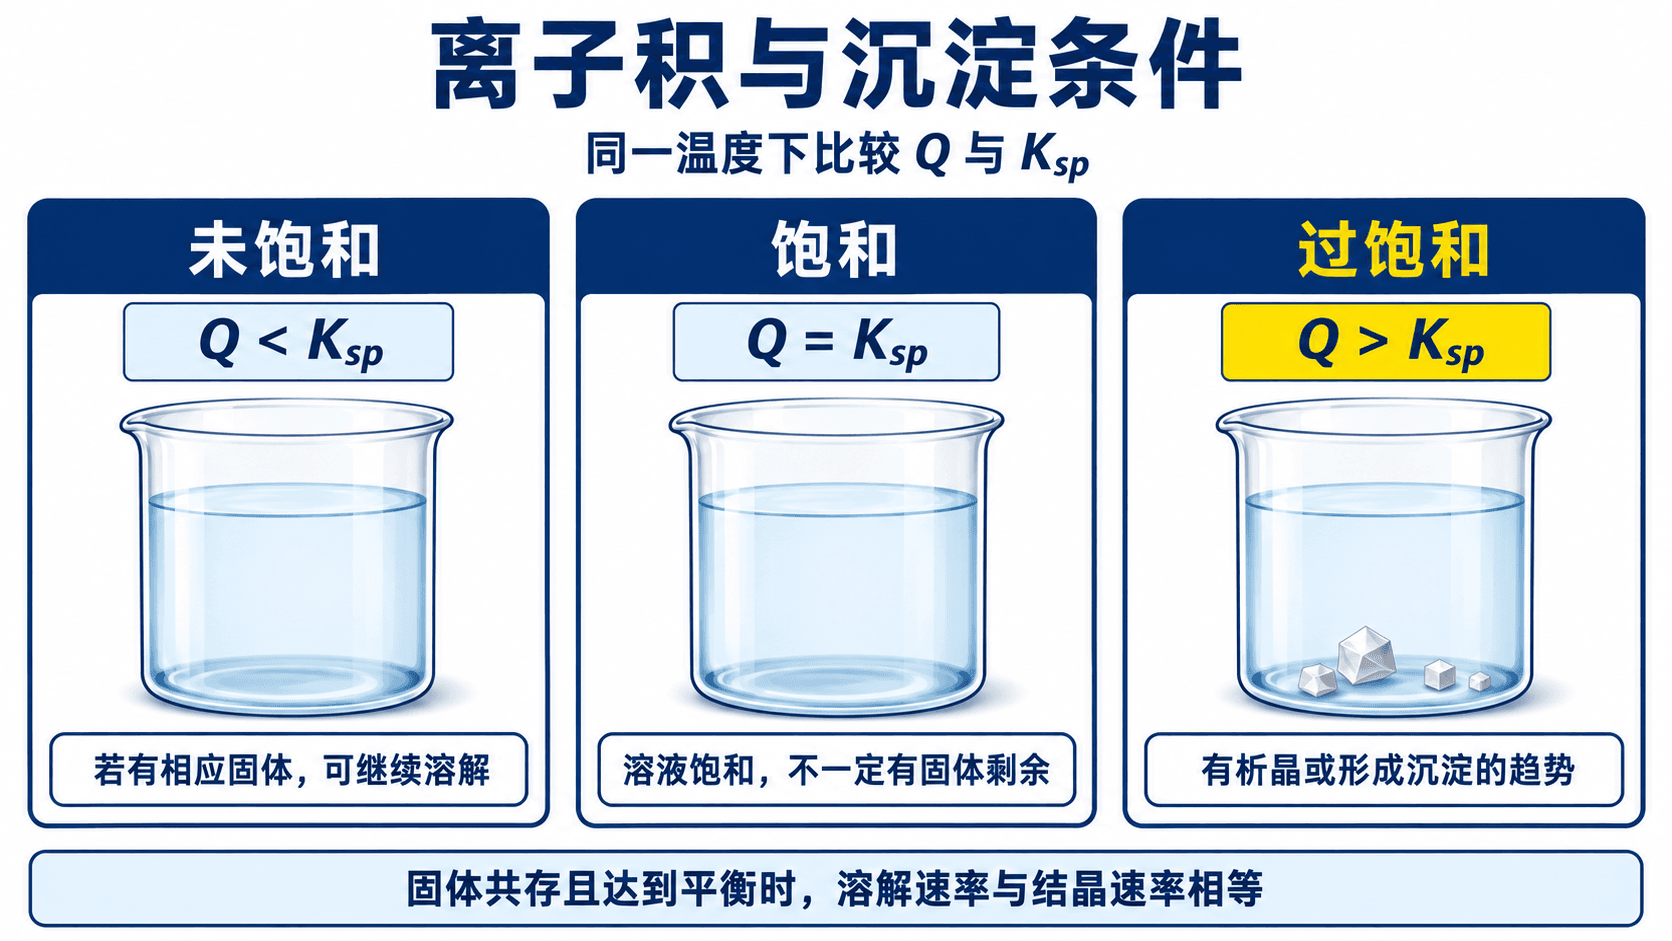
把 Q 想成“账面上已有的离子乘积”,把 Ksp 想成该温度下允许的上限。账没超标,离子可以待在水中;一旦 Q 超过上限,体系就通过沉淀“取走”一部分离子,把乘积拉回 Ksp。注意,比较前最常漏掉的一步是混合后的体积变化。
例题 2:白色沉淀会不会出现?
25 ℃ 时,Ksp(CaCO3)=3.3×10⁻⁹。将 的 溶液与 的 溶液混合。判断是否有 沉淀。
两杯等体积溶液混合后,总体积变为原来的 2 倍,因此两种关键离子浓度都先减半:c(Ca2+)=c(CO32。
手算的三个动作可以压缩为一次实时判断:先输入混合后的离子浓度,再观察 Q 穿过 Ksp 时,烧杯为何从澄清转为有沉淀。切换预设时,留意“Q=Ksp”只是临界状态,而不是“已经析出很多”。
2对Mg(OH)₂,若某时刻c(Mg²⁺)=2.0×10⁻⁵ mol/L、c(OH⁻)=1.0×10⁻³ mol/L,则离子积Q为____。
4. 平衡为什么会移动:同离子、酸和温度
有了 Q,就不必靠“勒夏特列原理的口号”猜方向。每一次操作都可以翻译成:它让相关离子浓度怎样变化?新的 Q 是大于还是小于 Ksp?
以 AgCl(s)⇌Ag++Cl− 为例。向含 AgCl 固体的饱和溶液中加入少量 NaCl, 立刻增大,于是 。要把乘积降回常数,就有一部分 和 结合成固体。这个由外加相同离子抑制溶解的现象叫。
而 CaCO3 的情况又像另一种“清场”:
CaCO3(s)⇌Ca2+(aq)+CO3
若加盐酸,H+ 会不断消耗 CO32−,形成 H2O 和 。 被拉低,,原来的固体便继续溶解。可用总反应概括这一现象:
CaCO3(s)+2H+(
“加水后平衡向溶解方向移动”与“最终饱和离子浓度不变”并不矛盾。前者描述调整过程,后者限于前述纯水形成的简单体系在恒温且仍有固体时的新平衡状态。题目若问的是固体质量,答案会变;若问的是最终饱和浓度,答案可能不变。
5. 一条曲线就是一张判定地图:沉淀溶解平衡图像
遇到图像时,最稳的办法不是先认“长相”,而是连续问三个问题:横轴、纵轴各是谁;曲线本身写的是什么平衡式;题中点在曲线的哪一侧。
以 AgCl 为例,若横轴是 x=lgc(Ag+),纵轴是 y=lgc(Cl,饱和线上的点都满足:
x+y=lgKsp
因此图线是一条斜率为 −1 的直线。在线上,Q=Ksp;某点在直线上方时,x+y 更大,便有 Q>,表示过饱和、会析出沉淀;在直线下方时则 ,表示未饱和。
对氢氧化物图像,常把 pH 与 pM=−lgc(Mn+) 放在坐标轴上。在 25 ℃ 且只考虑沉淀溶解平衡时:
M(OH)n(s)⇌Mn+(aq)+nOH
pM=pKsp+npH−14n
这告诉我们:pH 增大,OH− 增多,为维持 Ksp,平衡时 c(Mn+) 必须下降,故 pM 上升;直线斜率的绝对值与 的化学计量数有关。真实题图若同时涉及水解、酸的分步电离或配合反应,还要结合题给条件,不能机械套这条简式。
例题 3:从“开始沉淀”读出 pH 门槛
25 ℃ 时,Ksp[Cu(OH)2]=2.0×10⁻²⁰。现有 的溶液。忽略体积变化,pH 至少调到多大才刚开始出现沉淀?
“刚开始出现”表示尚未明显消耗 Cu2+,可近似取 c(Cu2+)=0.010,且恰有 。
不要把“开始沉淀”和“沉淀完全”混成一个点。前者是刚让 Q 碰到 Ksp;后者还需要继续调节,使残余金属离子浓度低到题目给定的限值。
6. 把平衡变成工具:生成、溶解和转化
用沉淀除去离子:先定残余,再选试剂
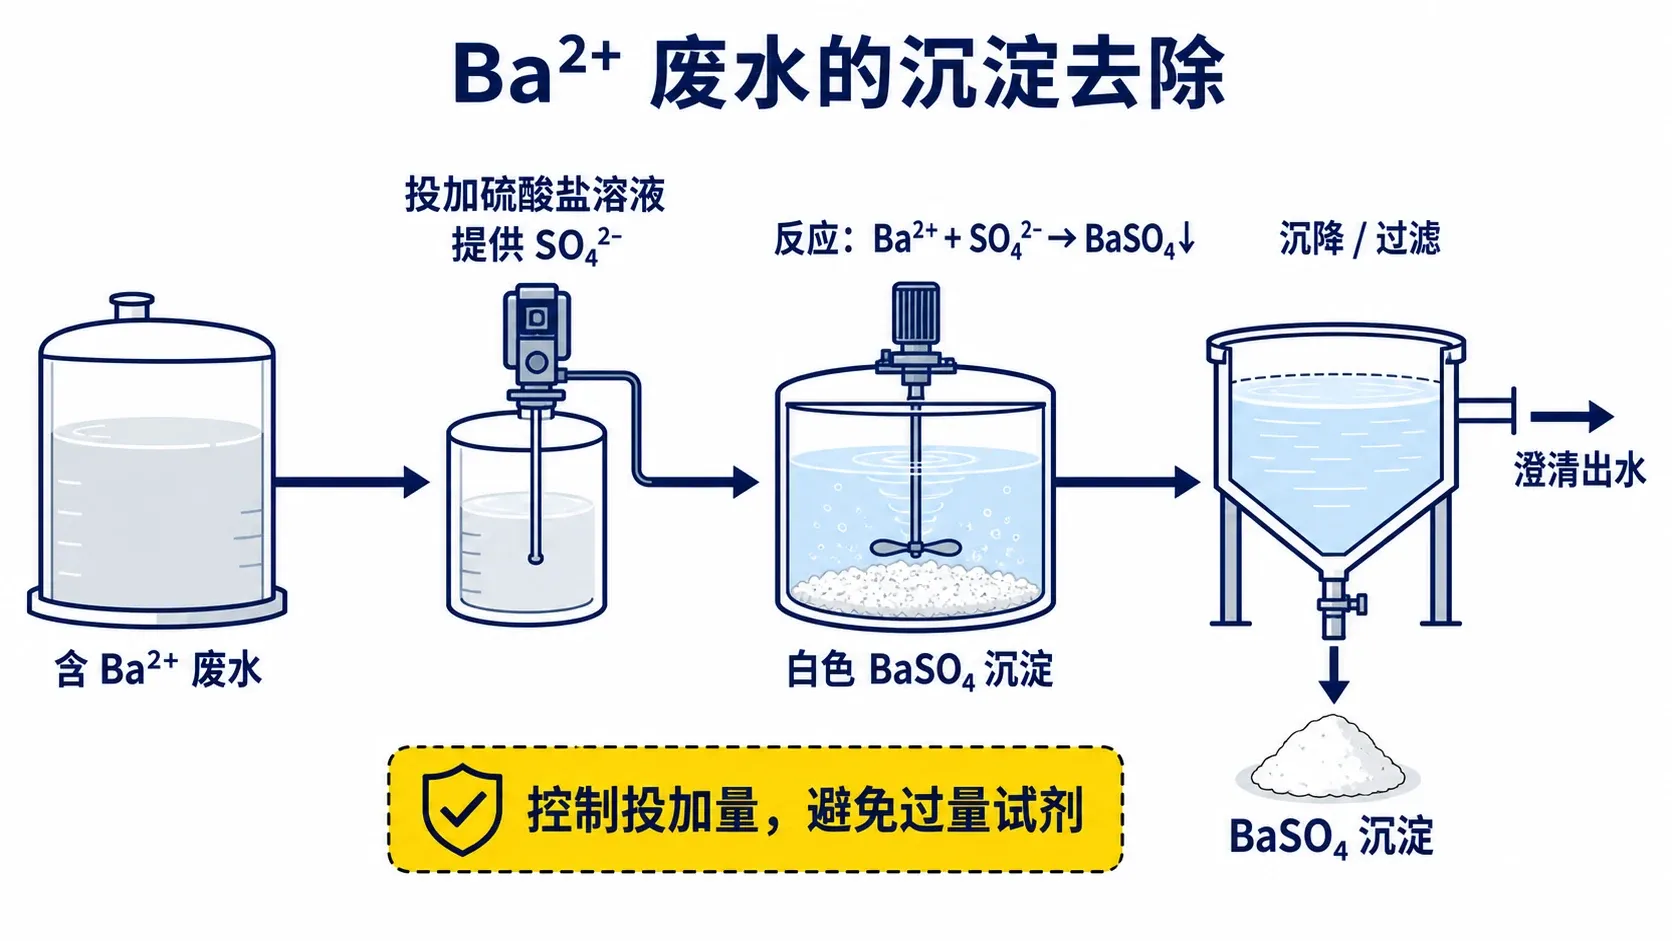
工业废水中的 Ba2+ 不能直接排放。若加入可溶性硫酸盐,体系建立:
BaSO4(s)⇌Ba2+(aq)+SO4
假设 25 ℃ 时 Ksp(BaSO4)=1.1×10⁻¹⁰,并使平衡时 。那么:
c(Ba2+)=
这个结果揭示了为什么常把沉淀剂适当过量:共同离子浓度越高,目标离子的平衡残余浓度越低。不过“过量”不是越多越好,实际工艺还要考虑成本、引入的新离子和后续处理。
想让沉淀消失:设法移走其中一个离子
反过来,若希望难溶物溶解,就不要只说“加热”或“搅拌”,而应寻找能持续消耗其组成离子的试剂。碳酸盐与酸反应、氢氧化物与酸反应,都是通过降低阴离子浓度而使 Q<Ksp。这也解释了为什么碳酸钡不能作为钡餐:它遇胃酸后会逐渐溶解,释放有毒的 Ba2+;硫酸钡则难溶得多,通常可用作 X 射线造影剂。
沉淀也会“换衣服”:沉淀转化
把 AgCl 白色沉淀放入含大量 I− 的溶液中,黄色 AgI 可逐渐出现。表面看来像“白色变黄色”,本质上是两个平衡接力:少量 AgCl 溶出 Ag+,它又与 生成更难溶的 ,从而不断拉动前一个平衡继续溶解。
AgCl(s)+I−(aq)⇌AgI(s)+Cl−(aq)
一般来说,较易溶的沉淀在合适条件下更容易向更难溶的沉淀转化;但是否“能转化得明显”,还取决于外加离子的浓度。不要把“Ksp 更小”误读为“不可能再发生变化”。
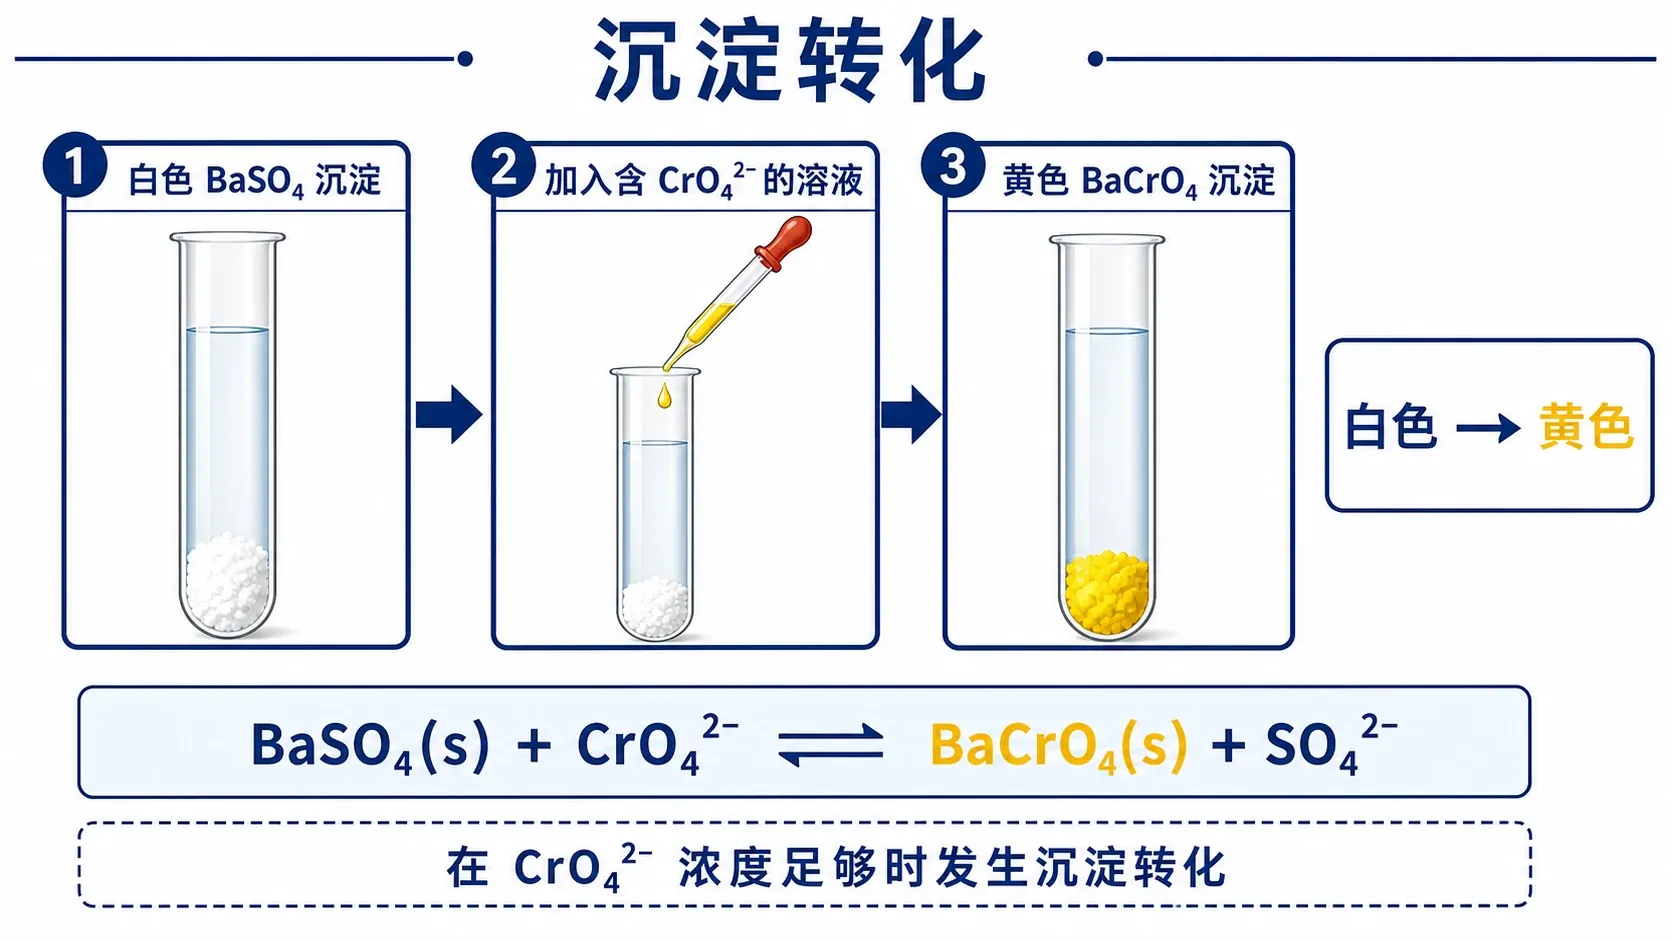
下图是另一种转化:足够高的铬酸根浓度可促使部分硫酸钡转化为黄色铬酸钡。能否转化取决于两个溶度积及硫酸根、铬酸根的浓度比,不能只按颜色或单个溶度积判断。
7. 分步沉淀:不是谁的 Ksp 小谁就永远先出场
现在有一杯同时含 0.010 mol/L Cl− 和 0.010 mol/L I− 的溶液,慢慢滴加 AgNO3。已知:
Ksp(AgI)=8.3×10⁻¹⁷
Ksp(AgCl)=1.8×10⁻¹⁰
谁先沉淀?别急着只比 Ksp,而要分别算“刚开始沉淀所需的 c(Ag+)”。在两种阴离子浓度相同的本题中:
c(Ag+)AgI=0.0108.3×10
c(Ag+)AgCl=0.0101.8×10
需要的 Ag+ 浓度越小,越早达到 Q=Ksp。因此黄色 AgI 先析出,继续加 AgNO 后才轮到白色 。若两种阴离子的初始浓度不同,沉淀顺序必须重新算,不能只背“碘离子先沉淀”。
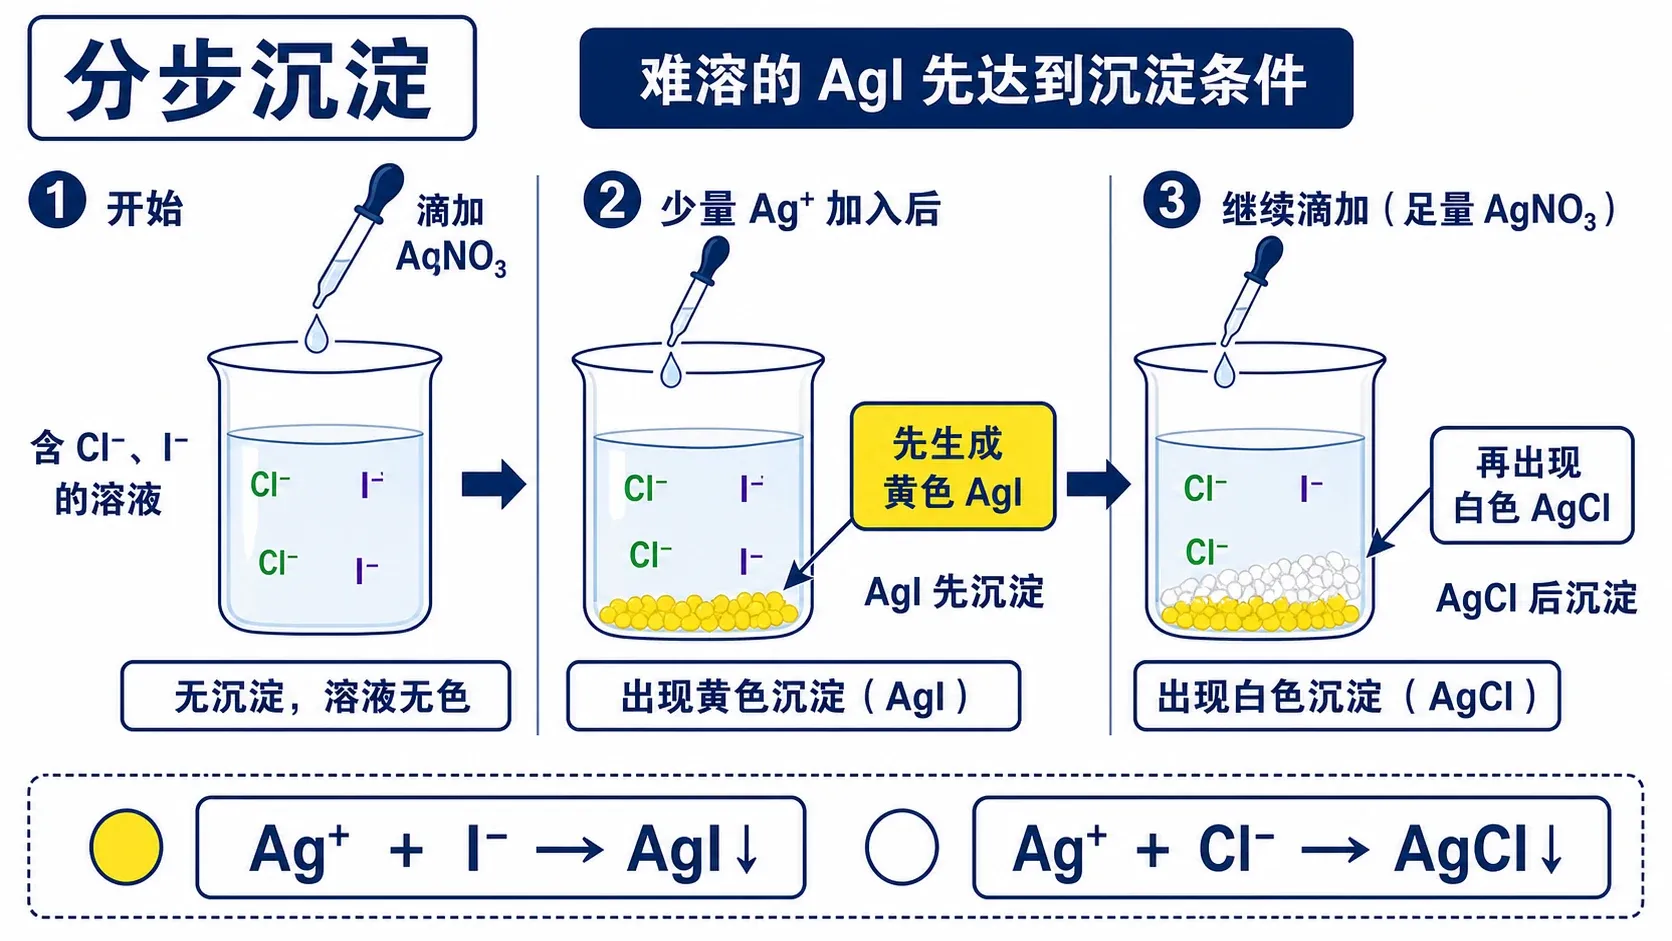
可以把滑块缓慢右移,观察“开始出现黄色沉淀”和“氯化银也开始析出”这两个阈值为何不同。改变阴离子初始浓度后,再比较阈值,就能直观看到:决定先后次序的是达到饱和所需的 Ag+ 浓度,而不是脱离浓度条件孤立比较 Ksp。
3关于向含等浓度Cl⁻和I⁻的混合液中逐滴加入AgNO₃的分步沉淀,下列说法正确的是?
8. 本章小结:一把尺、三步走
面对沉淀题,脑中按这个顺序走,复杂题会安静很多:
- 先写出难溶电解质的平衡式和 Ksp 表达式,指数由化学计量数决定,固体不写入。
- 遇到混合、滴加或调 pH,先算此刻的 Q,再与 Ksp 比较;别漏掉混合后的体积变化。
- 遇到图像,先读坐标与曲线条件,在本章两轴都是离子浓度对数的图中,再用“线上 Q、上方 、下方 ”定位;涉及分离时,计算各沉淀开始生成的阈值。
沉淀溶解平衡不是一串孤立公式。它把水垢、废水处理、离子鉴别和图像判断连成同一条线:离子积偏大就析出,偏小就溶解,外界条件通过改变离子浓度来决定平衡的去向。
练习:把判断过程写出来
1. 概念辨析
下列说法正确的是( )
A. 难溶电解质在水中完全不电离。
B. AgCl 饱和溶液中加入少量 AgCl 固体,Ksp 变大。
C. 温度不变时,向含有固体 AgCl 的饱和溶液中加入 NaCl, 的溶解度减小。
D. 时,溶液中一定能看见沉淀。
答案:C。
难溶电解质溶入水中的少量部分会电离,A 错;同温下 Ksp 不随外加物质改变,B 错;加入 Cl− 后 Q 暂时增大,更多 AgCl 析出,溶解度降低,C 对;Q=K 只说明溶液达到饱和,未必有可见固体,D 错。
2. 表达式与计算
25 ℃ 时,Ksp[Mg(OH)2]=5.6×10⁻¹²。求 在纯水中的摩尔溶解度 。
Mg(OH)2(s)⇌Mg2+(aq)+2OH− 3. 混合判断
25 ℃ 时,Ksp(BaSO4)=1.1×10⁻¹⁰。将等体积的 溶液和 溶液混合,是否生成沉淀?
等体积混合后,c(Ba2+)=c(SO42−)=0.010 mol/L。
4. 图像语言
在 lgc(M2+) 为横轴、lgc(X2−) 为纵轴的坐标图中,某点位于 MX 饱和曲线的上方。该点所代表溶液的状态是什么?
饱和曲线满足 lgc(M2+)+lgc(X2−)=lgK。曲线上方意味着纵坐标更大,两个对数之和更大,因此 。溶液过饱和,会有 MX 沉淀析出,直至回到曲线。
5. 除杂设计
某溶液含 0.010 mol/L Ba2+。若用硫酸盐沉淀剂处理,并希望最终 c(Ba2+)≤1.0×10,已知 ,则平衡时至少需要使 约为多少?
目标残余浓度已给出,直接由平衡式反推:
c(SO42−)