蒸馏与液体分离
一瓶需要回收的有机溶剂放在蒸馏烧瓶里:它看上去澄清,闻起来也像目标溶剂,可其中混着少量高沸杂质,或者还混着另一种液体。你可能会说:“加热不就行了?”——加热确实是开始,却不是答案。若只把烧瓶里的液体煮热,杂质仍在原处;真正把物质分开的,是让某些组分先进入蒸气,再把这股蒸气冷凝到另一个接收器中。
这就是蒸馏:利用各组分挥发性(在同一压强下常表现为沸点)的差异,使易挥发组分优先汽化、冷凝并被收集的分离操作。本章讨论常压简单蒸馏、分馏、减压蒸馏和水蒸气蒸馏的基本选择与操作逻辑。萃取和分液会在下一章专门展开;这里先把边界说清:蒸馏不是看见液体就用的“万能加热法”。
先别拿仪器:这份混合物到底靠什么分开?
把分离任务改写成一句话,很多选择会立即清楚:谁愿意更早进入气相? 对“挥发性溶剂 + 不挥发或难挥发溶质”的溶液,例如从含盐水样中回收水,蒸气主要来自挥发性溶剂,冷凝后可得到较纯的溶剂。对两种能够互溶的液体,蒸气通常富集更易挥发的组分;若两者挥发性差异不够明显,则要想办法让汽、液反复接触。
注意,这是个陷阱:沸点不是脱离压强的固定标签。 液体沸腾时,其蒸气压与外界压强相等。外压降低,液体可在更低温度沸腾;这正是减压蒸馏能保护某些热敏物质的原因。反过来,温度计读数也不是烧瓶液体的“平均温度”,它应反映正在离开蒸馏头、准备进入冷凝管的蒸气温度。
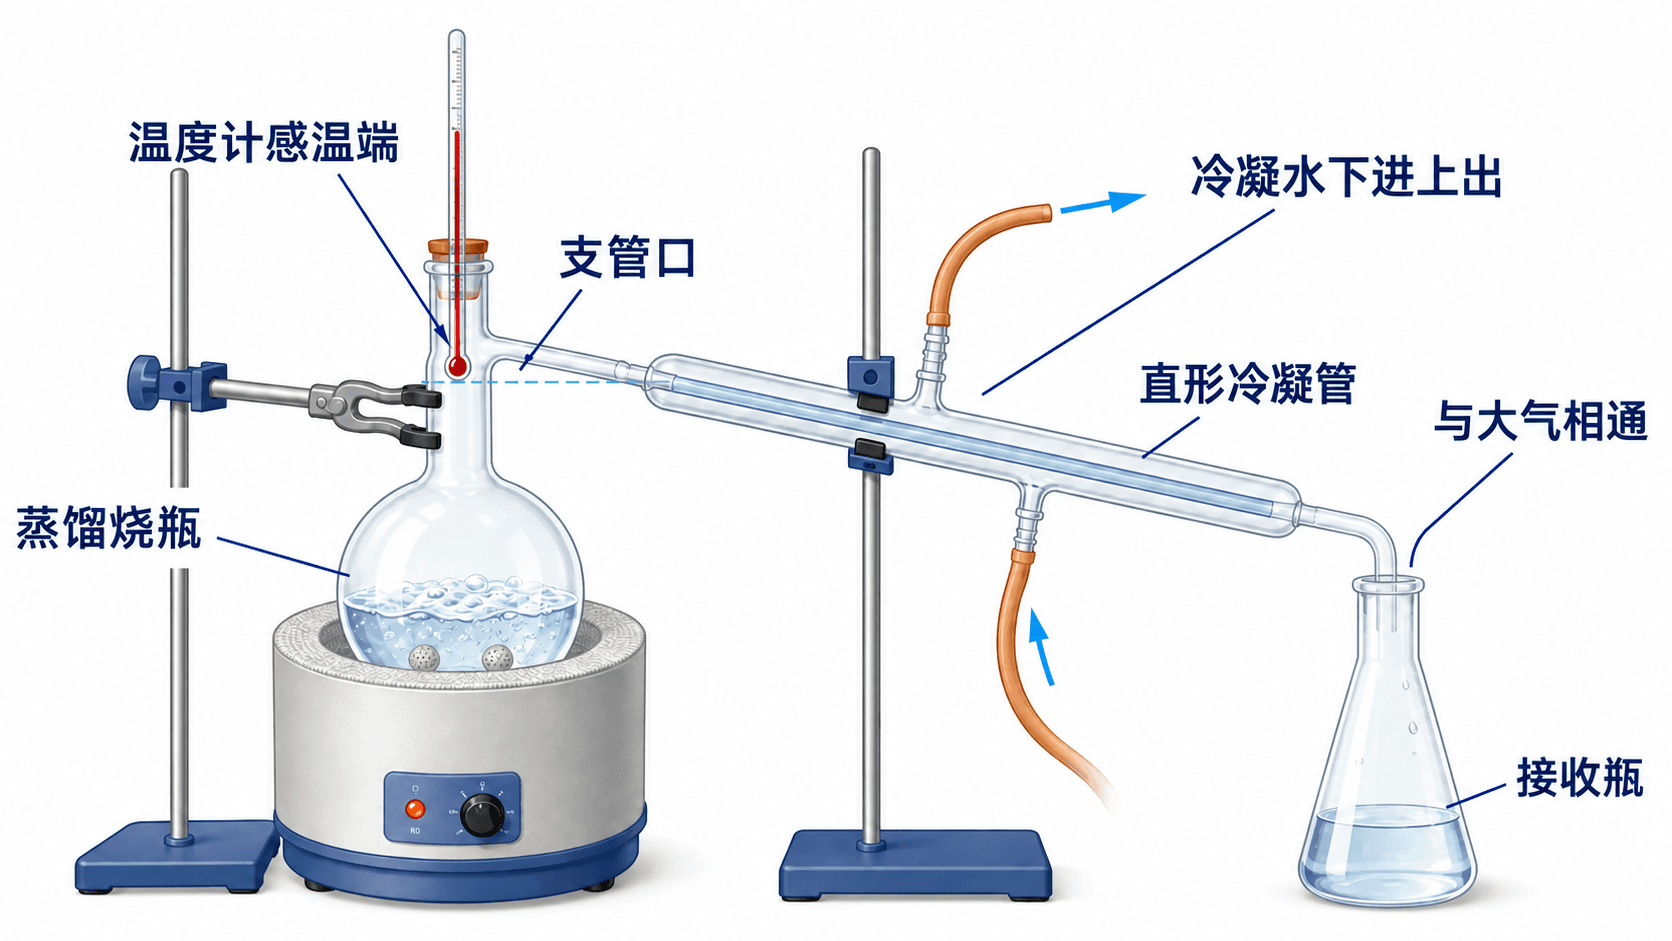
蒸馏靠的是“汽化—冷凝—另行接收”这条物料路径,而不是把溶液烧到很热。馏出液的组成与原液相同、还是发生富集,取决于混合物中各组分的挥发性和汽液平衡;实验中必须通过馏程、物性或适当分析确认,不能只凭“接到液体了”就宣布分离成功。
先把简单蒸馏装置的判断做一遍。不要靠背箭头:逐项想一想,这个部件究竟在测什么、在冷却什么、又在避免什么风险。
为什么先出来的液体常常“不一样”?
设互溶液体 、 中, 更易挥发。加热还没有发生之前,原液中的 是一个配比;开始汽化后,液面上方的蒸气并不会公平地照抄这个配比,蒸气中的 通常更富集。把蒸气导入冷凝管并收集,接收瓶里的馏出液便向 的方向偏移。
你可以先把它类比成一扇对不同人“开得不一样大”的门:更容易通过门的组分,在门外出现得更多。类比到这里就收住。严谨地说,汽液两相会在给定温度、压强和组成下建立平衡;不同组分对气相的贡献不同,蒸气组成因此可能与液相组成不同。“低沸点组分先出”是对挥发性趋势的概括,不等于每一滴馏出液都是纯低沸点物质。
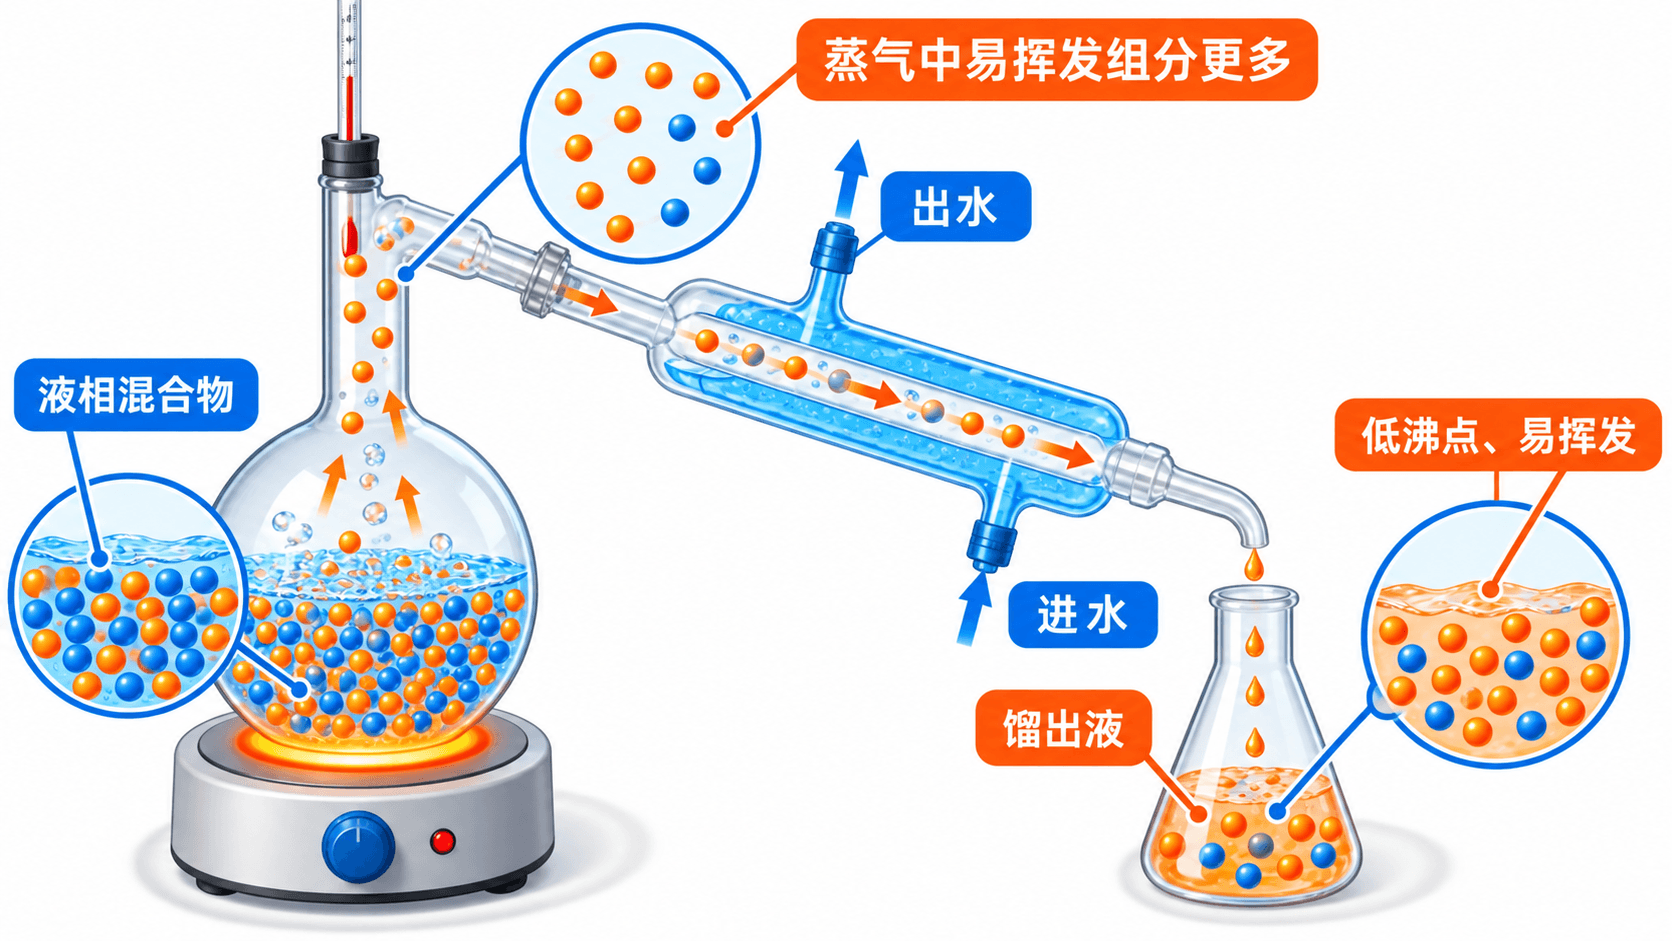
现在停一下:如果一开始蒸气中 更富集,烧瓶里剩下的液体会怎样?答案是,它会相对富集较难挥发的 。因此随着蒸馏进行,头部蒸气温度和馏出液组成都可能改变。实验记录中看到温度有一段相对稳定的平台,常提示一个主要馏分正在较集中地馏出;看到温度逐渐变化或平台转换,则要结合样品性质和收集区间判断是否该换接收瓶。
“温度稳定”是有价值的过程证据,却不是纯度证书。温度计位置、加热速度、压强、混合物性质和仪器状况都会影响记录;需要判断产品纯度时,还应结合沸程、密度、折光率、色谱或课程规定的检验方法。
例题:用温度记录决定是否分段收集
某互溶液体混合物在常压蒸馏中,前一段蒸气温度在 附近稳定;随后温度持续上升,经过一段过渡后在 附近又较稳定。怎样收集才比“从头接到尾”更有意义?
先确认记录的是支管口附近的蒸气温度,并且加热平稳、冷凝正常。否则温度变化可能只是装置或操作造成的假信号,不能急着解释为组成变化。
把前一个稳定区间单独收集为前一馏分;温度连续变化的过渡液另收或按实验要求处置,避免把两段主要馏分直接混在一起。
在第二个稳定区间更换接收器,单独收集后一馏分。这样做是利用不同阶段蒸气组成的差异提高分离信息量,并不能仅凭这两个温度就给未知物逐一命名。
你可能会问:“既然温度平台能帮忙,为什么不把温度调得越高越快?”注意,这是另一个陷阱。加热过猛会使蒸气来不及在装置中充分建立可控的传热与冷凝,馏出过快、夹带增多,温度读数也可能不稳定。基础实验中常要求保持均匀、不过快的馏出速率;具体速度以实验指导和样品安全条件为准。
简单蒸馏不够时:让汽、液多“见几次面”
如果两种互溶液体的沸点或挥发性相差较大,简单蒸馏往往能获得有意义的富集或分离;但当它们性质接近时,单次汽化—冷凝拉不开足够差距。此时加装分馏柱,不是给装置加了一个“更高级的管子”,而是让上升蒸气与回流液在柱内反复发生局部汽化和冷凝。每一次接触都让较易挥发组分在向上的蒸气中进一步富集,分离程度因此提高。
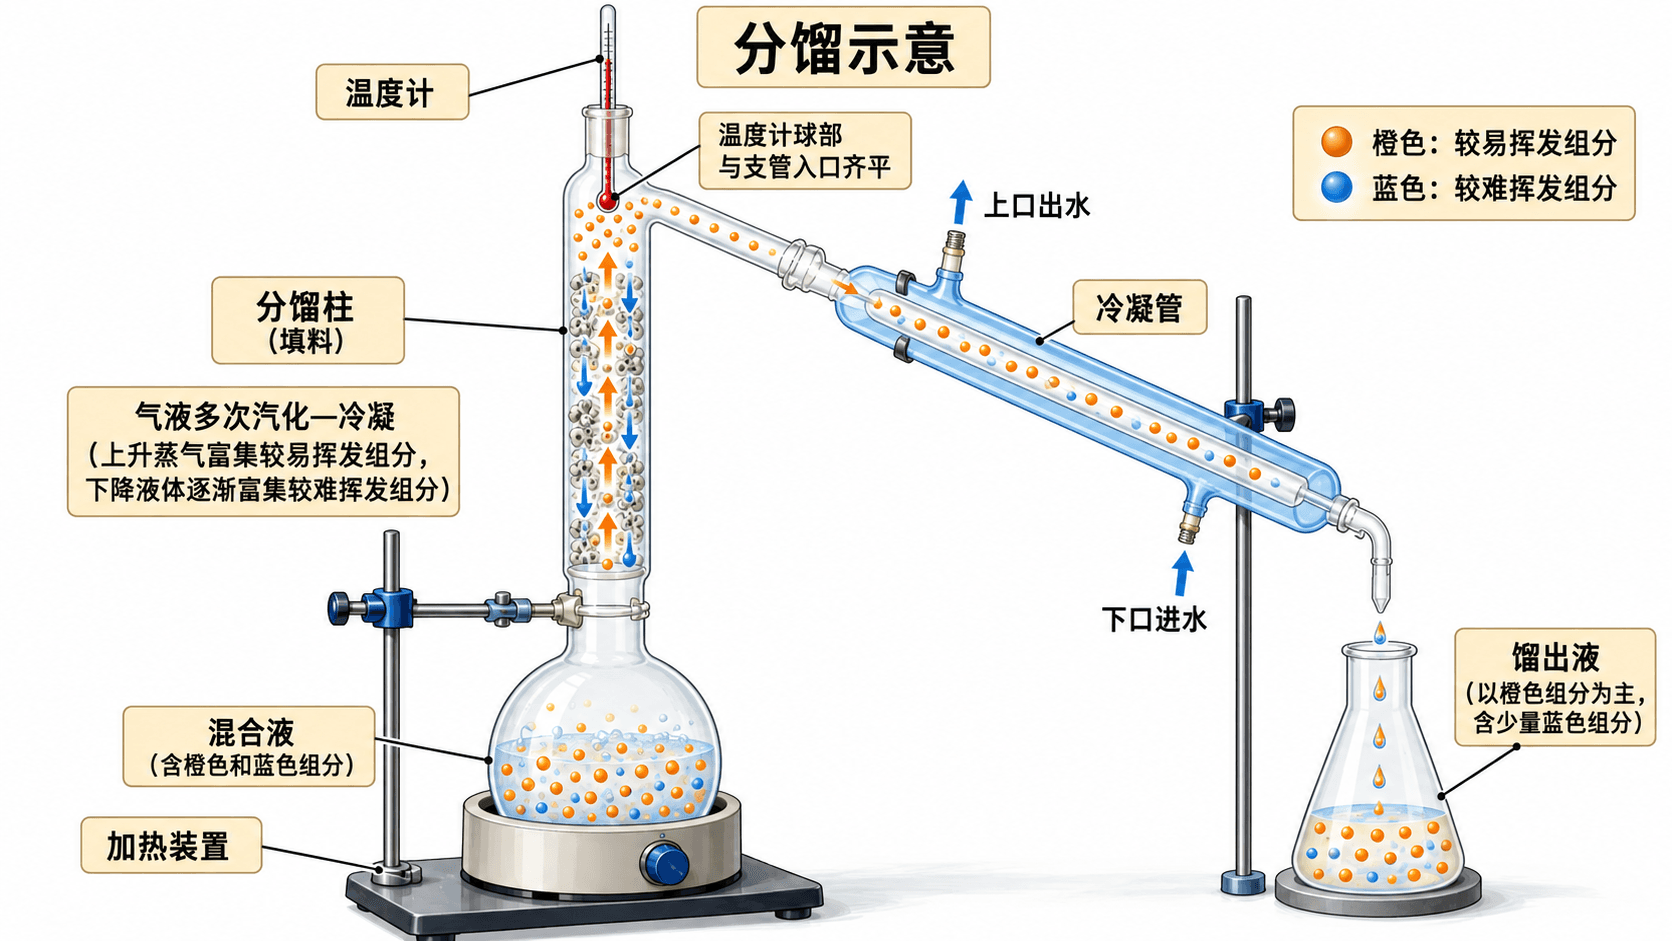
这里最容易把两句话混成一句:“分馏柱能提高分离程度”是对的;“用了分馏柱就一定得到纯物质”是错的。样品组成、目标纯度、物性数据、柱的效率和操作条件都会影响结果。有些体系还会形成恒沸混合物,靠普通蒸馏或分馏不能跨越其组成限制;这类工艺问题需要依据实测汽液平衡数据另行设计,不能用一句“多蒸几次”敷衍。
下面把“沸点差”和“有无分馏柱”拆开调一调。它是帮助你建立方向感的概念演示,不替代真实体系的工艺数据。
专业现场的同一个判断
药物合成后的溶剂回收、食品香料的初步分离、化工过程中溶剂循环,都不是“记住乙醇的沸点”那么简单。工程人员要先确认目标物是否会挥发、是否热敏、混合物是否互溶、能否形成特殊汽液平衡,再选择简单蒸馏、分馏或其他路线。实验课训练的温度记录、馏分编号和不把不同馏分混在一起,正是这套思维的缩小版。
热敏或高沸样品,怎样不把它“烤坏”?
有些液体在常压下需要较高温度才会沸腾,升温过程中可能分解、氧化或发生副反应。你可能会想:“那就把火开得小一点。”火小只会让达到同一沸点的过程变慢,并不会让常压沸点消失。真正改变条件的是减压蒸馏:降低体系压强后,液体在更低温度就可达到沸腾条件,从而有机会降低热损伤风险。
减压并不等于“自己接个抽气泵”。装置承压、密封、冷阱、受热方式和停止操作的顺序都需要按实验室规程处理,并由受训人员在指导下完成。尤其在停止抽气或加热时,必须防止倒吸、冲料和玻璃器皿受压风险。基础阶段应掌握它的选择依据与安全边界,而不是把它当作随手可用的家庭技巧。
另一种常见办法是水蒸气蒸馏。对于与水不互溶或难溶、且能随水蒸气挥发的液体有机物,水和该有机物各自贡献蒸气压;当两者蒸气压之和达到外压时,体系可以在低于两种纯液体各自常压沸点的温度沸腾。它常用于从天然产物或反应混合物中带出这类组分。注意,水蒸气蒸馏不是“往任何水溶液里通蒸气都能提纯”,目标物的水中溶解性、挥发性、与水及装置的相容性都必须先确认。
案例:从植物原料中带出挥发性香味组分。 植物原料经处理后,某些难溶于水、但能随水蒸气挥发的香味组分可随水蒸气被带出并冷凝;冷凝液常还需要再分层或经其他后处理,才可能得到目标富集物。你可能会把“闻到香味”直接等同于“已经得到纯品”——这正是该案例要提醒你的:水蒸气蒸馏解决的是带出与初步分离,后续是否分层、干燥或进一步纯化仍由样品的实际组成决定。
无论哪一种蒸馏,加热体系都不能密闭;蒸馏接近结束时也不能蒸干。密闭加热可能造成压强异常,蒸干则可能使残留物过热分解、突沸或损坏玻璃仪器。遇到未知样品、易燃液体或受热敏感物,应先依照实验室风险评估与教师指令操作。
用这个路线练习把“样品性质”放在仪器名称之前。若情境其实适合过滤、分液或萃取,选择“不蒸馏”恰恰说明你守住了方法的边界。
一套装置,四个细节各在保护什么?
把常压简单蒸馏想成一条连续的物流线,会比死背口诀可靠。
- 感温部位放在支管口附近。 温度计需要测将要进入冷凝管的蒸气温度,而不是埋在液面下测烧瓶液温。常用蒸馏头一般使感温泡上缘与支管下缘处于同一水平;不同型号以实验指导的结构标示为准,核心是感温泡位于蒸气通路中。
- 冷凝水从下口进、上口出。 水套从下往上充满,可减少空气滞留并保持较充分的换热;蒸气在内管流动时得到连续冷却,馏出液才能稳定流入接收器。
- 加热前加入沸石或按规程采用搅拌。 它提供气泡形成的起点,使沸腾较平稳。液体已经过热或沸腾时再投入固体,可能诱发突然剧烈汽化;此时应停止加热、冷却后再由受训人员按规程处理。
- 先撤热源,再停冷却水;残液不可蒸干。 前者让余下蒸气继续被冷凝,后者避免高温残留物和玻璃器皿进入不可控状态。停止的先后顺序服务于安全与产品去向,不是形式动作。
例题:这些“看起来合理”的操作,错在哪里?
小组准备蒸馏含少量高沸杂质的易挥发液体。甲同学说:“烧瓶塞紧,蒸气才不会跑掉。”乙同学发现忘放沸石,便打算在液体刚沸腾时直接投入。丙同学想把最后几滴也蒸出来,认为这样回收率最高。请逐项判断。
把判断顺序固定下来
面对陌生液体样品,可以按下面的顺序思考,而不是先翻仪器柜。
- 看状态与相数。 不溶固体混在液体中,优先考虑过滤;已形成两层互不相溶液体,优先考虑分液;这些不是蒸馏首先解决的问题。
- 看目标物的挥发性。 若要回收挥发性溶剂、除去不挥发杂质,或分开互溶而挥发性不同的液体,蒸馏才进入候选名单。
- 看分离难度与热稳定性。 挥发性差异较小,考虑分馏;常压下高沸或受热易坏,评估减压蒸馏;难溶于水且可随水蒸气挥发的目标物,才评估水蒸气蒸馏。
- 最后核对安全和验证。 设备是否允许、加热是否可控、冷凝是否充分、馏分如何编号、用什么数据确认结果?若这些问题答不上来,说明路线还没有真正完成。
选对蒸馏方法,不是背出一串“沸点差多少度”的死线,而是把目标、互溶性、挥发性、热稳定性和安全约束放在同一个判断里。仪器只是执行判断的工具;性质差异才是分离的理由。
练习:让蒸气的去向替你作答
练习 5
某样品由两种互溶液体组成,目标是尽量提高低沸点组分在馏出液中的富集程度,但两者挥发性较接近。写出应优先考虑的装置改动,并用一句话说明理由。
练习 6
请给下面三种任务各选一种最先考虑的方法,并写出依据:①浑水中混有泥沙;②已静置成两层、彼此不互溶的液体;③溶液中要回收挥发性溶剂而溶质不挥发。
本章收束
蒸馏的核心不是“把液体烧开”,而是让蒸气带走谁、又把谁冷凝到新的位置。简单蒸馏利用一次汽化—冷凝获得挥发性富集;分馏通过多次汽液接触提高分离程度;减压蒸馏用降低压强降低沸腾温度;水蒸气蒸馏则利用互不相溶组分蒸气压相加的条件带出特定挥发性物质。
下一章会处理另一类很容易被误选成蒸馏的任务:两种液体不互溶,或目标溶质更愿意从一种液体转到另一种液体。那时要把目光从“谁先变成蒸气”移到“谁更愿意待在哪一层”——这就是萃取与分液的逻辑。